 EN
ISO 13485 医療用センサー製造|VMANX
VMANXは、2006年に設立され、東莞、深セン、香港を拠点とする柔軟性に優れたセンサー製造メーカーです。同社は、自社の製品ラインを 医療用センサー — 医療機器部品の設計、文書化、トレーサビリティを規定する国際規格 — のもとで展開しています。医療機器のOEM各社は、認証取得済みのサプライヤーを指定します。なぜなら、試作段階では完璧に機能しても、9か月目になって性能がばらつくようなセンサーは、単なる部品の問題ではなく、リコールにつながる重大なリスクだからです。VMANXは、約20年にわたる印刷電子技術の実績と25件の国内特許を基盤として、電極、フォースセンシング、医療用HMI(ヒューマン・マシン・インタフェース)の各製品ラインにこの品質管理システムを一貫して適用しています。 ISO 13485品質マネジメントシステム — 医療機器部品の設計、文書化、トレーサビリティを規定する国際規格 — のもとで展開しています。医療機器のOEM各社は、認証取得済みのサプライヤーを指定します。なぜなら、試作段階では完璧に機能しても、9か月目になって性能がばらつくようなセンサーは、単なる部品の問題ではなく、リコールにつながる重大なリスクだからです。VMANXは、約20年にわたる印刷電子技術の実績と25件の国内特許を基盤として、電極、フォースセンシング、医療用HMI(ヒューマン・マシン・インタフェース)の各製品ラインにこの品質管理システムを一貫して適用しています。
ISO 13485が単に「医療分野向けにラベル付けされたISO 9001」ではない理由
両規格とも品質マネジメントシステムを定義しており、いずれもプロセスの文書化と管理を要求します。ただし、それぞれが最適化しようとする目的には明確な違いがあります。
ISO 9001は顧客満足と継続的改善を軸としています。一方、ISO 13485は 規制遵守とリスク管理 — そして、継続的な改善を重視する姿勢を意図的に捨て、検証済みで不変のプロセスを維持することに重点を置きます。医療機器の製造において、事前通告なしの『改善』は、利益ではなく危険です。たとえばサプライヤーが接着剤を無断でより安価な代替品に切り替えた場合、昨年生体適合性試験に合格したデバイスは、今年出荷されるデバイスとはもはや同一とは言えません。
この単一の哲学的違いが、医療機器OEMが重視するあらゆる要素——変更管理、材料のトレーサビリティ、ロット記録、および出荷から2年後に特定ロットの製造工程を正確に再構築する能力——に影響を及ぼします。
実際に制御される対象
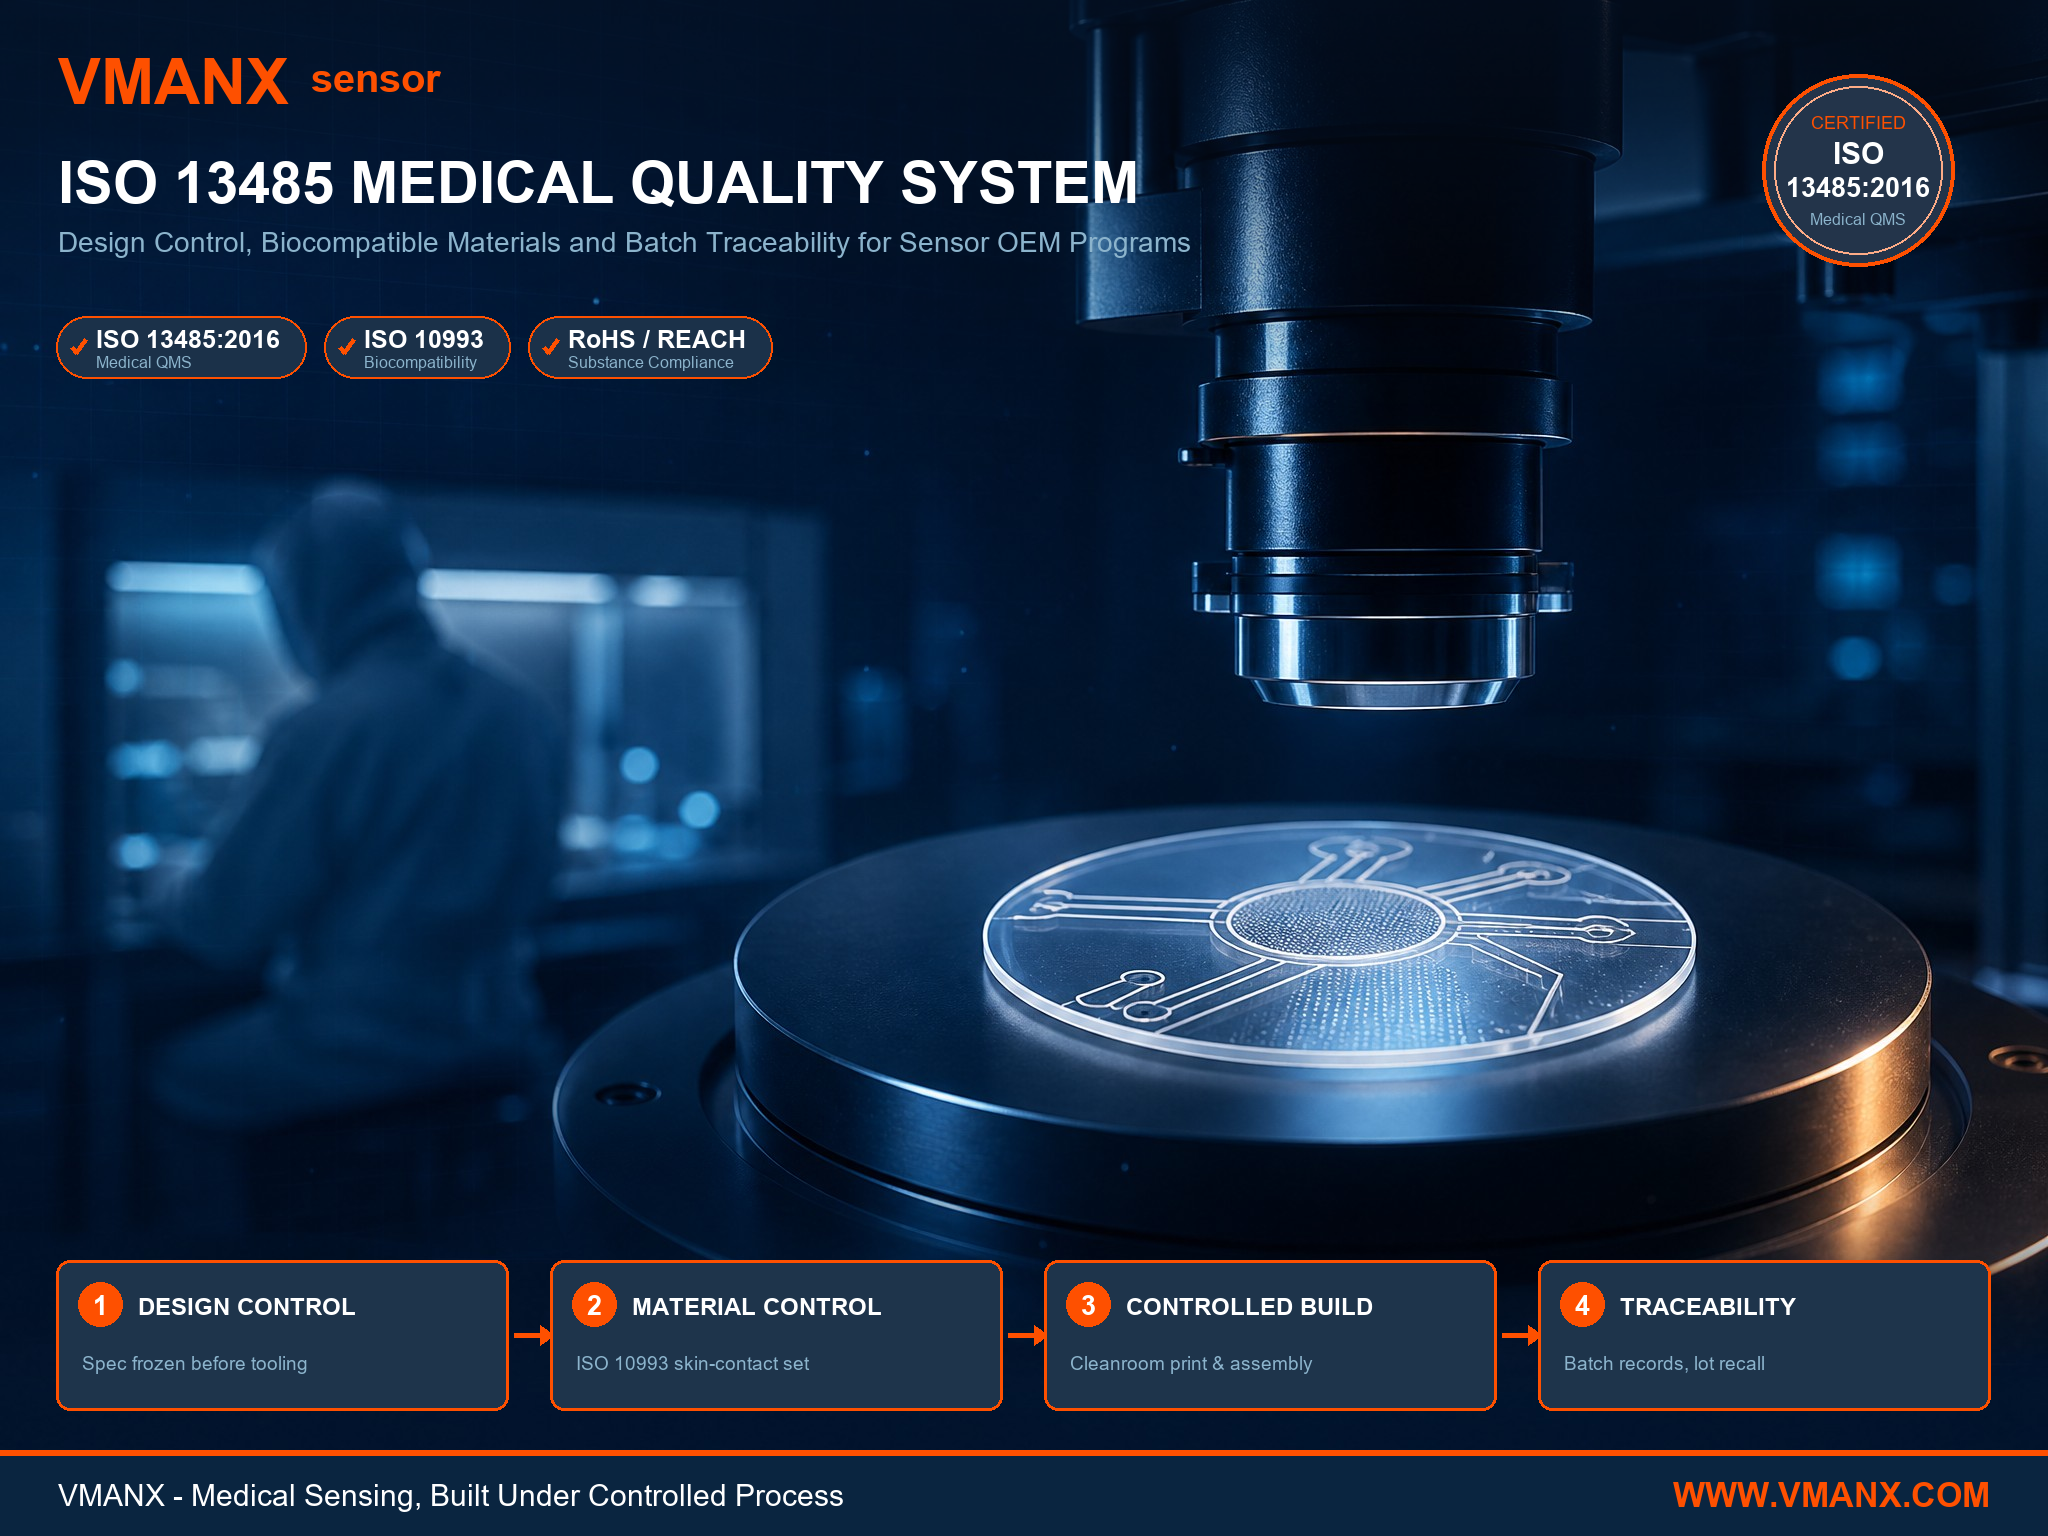
設計管理 — 金型製作前に仕様を凍結
設計管理のもとでは、製造用金型の製作に着手する前に、要求事項を定義・レビュー・検証します。センサー製品の場合、これは電気的仕様、使用材料、寸法、受入基準といった項目を、量産開始時に交渉するのではなく、最初の段階で合意し、文書化することを意味します。
デバイスのOEMメーカーにとっての実用的なメリットは、予測可能性です。仕様が凍結・文書化されると、量産で納入される部品は、顧客による設計検証を通過した部品と同一になります。仕様からの逸脱は、メールによる informal な連絡ではなく、正式な変更管理プロセスを経る必要があります。
材料管理——生体適合性は調達判断である
皮膚に触れるすべての部品について、接触する材料(接着剤、基材、ゲル、オーバーレイ)にはISO 10993による生体適合性要件が適用されます。この要件を満たすことは、一度行えば済む単発の試験ではなく、皮膚接触材料それぞれを明確に規定し、承認済みサプライヤーから調達し、代替を一切許さないよう厳格に管理された部品表(BOM)の維持を意味します。
認証済みサプライヤーと非認証サプライヤーの違いが最も顕著に表れるのは、ここです。管理されていないサプライチェーンでは、外観が全く同じでも、発泡系接着剤をいつでも別のものに置き換えることが可能です。しかし、医療機器向け品質マネジメントシステム(QMS)では、このような代替は「管理された変更」として扱われ、必ず評価を経る必要があります。なぜなら、代替される新素材は、元の素材と同等の生物学的評価を受けていないからです。
管理下での製造 — クリーンルーム内での印刷および組立
医療用センサーは、微粒子による汚染が印刷品質および患者の安全性の両方に影響を与えるため、管理された環境下で製造されます。導電性層のスクリーン印刷、ダイカット加工、ゲル塗布、ポーチシールなどは、すべて「最善の努力」に頼る一般工場条件ではなく、明確に定義された環境・工程パラメーターのもとで実施されます。
工程管理とは、単に作業を制御するだけでなく、そのパラメーター自体を記録することも意味します。印刷膜厚、硬化条件、切断公差、シール強度などは仕様通りに監視され、ばらつきが生じたロットは、顧客が後工程で気づく前に、製造中に検出されます。
トレーサビリティ — 数年後にロットを再構築する
バッチ記録により、完成品のロットを原材料ロット、製造パラメーター、検査結果に正確に紐づけられます。現場で問題が発生した場合、影響を受ける製品の範囲を、過剰な保守的判断ではなく、正確に特定できます。
医療機器メーカーにとって、これは「1ロットのみの回収」と「1年分の製品全量回収」の違いを意味します。トレーサビリティは、サプライヤー選定時の品質システムにおいて最も目立たない要素ですが、何か問題が起きたその日にこそ、最も価値を発揮する要素です。
適用範囲
VMANXは、医療用品質管理システムを以下の全領域に適用しています。 医療 取り扱い製品:
● 脳波(EEG)睡眠モニタリングおよび使い捨て型EEGセンサー — 重症患者集中治療室(ICU)および睡眠検査室向け脳波電極
● 筋電図(EMG)用喉頭反応性電極センサー — 再帰喉頭神経モニタリング用喉頭チューブ電極を含む
● 使い捨て式SpO2センサー — 使い捨て型パルスオキシメトリーセンサー
● CPRフレキシフォース触覚センサー ― 心肺蘇生装置向け圧迫深度および圧迫頻度のフィードバック
● 医療機器用メンブレンスイッチ ― 医療機器向けの密閉型・清掃可能なコントロールパネル
● 安全監視センサー ― 患者ケアにおけるベッドおよびチェアの占用検知
● ポケット型NMES筋刺激装置 ― 神経筋刺激装置
各製品ラインには、同一の設計管理、材料管理およびトレーサビリティ管理体制が適用されており、これにより顧客は、ある製品ファミリーから別の製品ファミリーへ移行する際に、サプライヤーをゼロから再審査する必要がなくなります。
技術仕様
| 仕様 | 詳細 |
| 品質管理システム | ISO 13485 |
| 生体適合性規格 | ISO 10993(皮膚接触タイプ) |
| 物質規制適合性 | ロス 届く |
| その他のシステム保持 | ISO 9001(一般製造ライン) |
| 会社設立 | 2006 |
| 経験 | タッチセンシング電子機器分野で約20年の実績 |
| 事業 | 東莞、深セン、香港 |
| 特許 | 国内特許25件 |
| 顧客基盤 | 100社以上の確立済みブランド |
| サービスモデル | ワンストップ対応:構造設計、回路レイアウト、高精度組立 |
| 設計提案のリードタイム | 2日間 |
| 試作リードタイム | 3~5日 |
| 量産出荷のリードタイム | 10日以内に |
| 医療機器向け製品ライン | 脳波(EEG)、筋電位(EMG)、経皮的酸素飽和度(SpO2)、心肺蘇生(CPR)時の力検知、医療用メンブレンスイッチ、安全監視、神経筋電気刺激(NMES) |
| 供給範囲 | OEM用部品およびサブアセンブリ |
代表的な数値です。VMANXはOEM向け部品を供給しています。完成医療機器の認証および登録は、当該機器を市場に投入する機器メーカーが行います。
認証が対象とする範囲と、対象としない範囲
この区別は、多くのサプライヤー資料が認めている以上に重要です。
ISO 13485は、製造事業者の品質マネジメントシステムを認証します。 これは、設計管理、材料管理、工程管理およびトレーサビリティが文書化され、監査を受けていることを確認するものです。VMANXによる部品の製造プロセスに適用されます。
完成医療機器そのものを認証するものではありません。 完成医療機器に対する市場承認(特定の管轄区域における販売を許可する登録)は、当該機器を市場に投入する企業が保有します。部品サプライヤーは、顧客に代わってこれを保有することはできません。
この点を明確に述べる理由:境界線を曖昧にするサプライヤーは、顧客が自ら行う規制審査の際に回避可能な問題を招きます。正しい立場とは、認証取得済みの部品サプライヤーが、管理された・文書化された・トレーサブルな部品を提供することで、医療機器メーカーの提出作業を容易にすることです。ただし、提出そのものの責任はあくまでメーカーにあります。
お客様向けFAQ
Q:ISO 13485とは何ですか? また、なぜ医療機器OEMはこれを要求するのですか?
A:ISO 13485は、医療機器向けの国際的な品質マネジメントシステム規格です。OEMは、自社の規制上の義務がサプライチェーンに及ぶため、部品サプライヤーに対してもこの規格の適合を要求します。つまり、重要な部品が管理された状態で、文書化され、トレーサブルな条件下で製造されていることを証明する必要があるのです。
Q:ISO 13485とISO 9001の違いは何ですか?
A: ISO 9001は顧客満足と継続的改善を重視します。一方、ISO 13485は規制への適合性、リスク管理、および工程の一貫性を重視し、意図的に「予告なき改善」を軽視しています。これは、医療機器製造において、検証済みの工程に制御されていない変更を加えることは、利益ではなくリスクとなるためです。
Q: ISO 13485の認証取得は、そのセンサーが医療用途として承認されたことを意味しますか?
A: いいえ。この認証は完成品の医療機器そのものではなく、製造品質マネジメントシステムを対象としています。完成した医療機器の市場承認(販売承認)は、当該機器を市場に出荷する製造事業者が取得します。認証取得済みの部品サプライヤーは、管理・記録された部品を通じて、この承認プロセスを支援します。
Q: ISO 10993は何を規定していますか?
A: ISO 10993は、人体に接触する材料の生物学的評価に関する国際規格です。センサーの場合、接着剤、基材、ゲル、カバーレイヤーなど皮膚に接触する材料が対象となり、単発の試験ではなく、管理された部品構成表(BOM)を通じて管理されます。
Q: 製造工程中に材料を代替することは可能ですか?
A: 無断での代替はできません。医療機器の品質管理システムでは、材料の代替は文書化された評価を伴う管理対象の変更であり、代替材料は元の材料と同等の生物学的・性能評価を受けていないためです。
Q: 現場で問題が発生した場合、トレーサビリティはどのように役立ちますか?
A: バッチ記録により、完成品ロットとその原材料ロット、工程パラメーター、検査結果が結びつけられます。これにより、影響を受ける製品群を正確に特定でき、通常は広範囲かつ保守的なリコールではなく、特定のロットのみを対象とした限定的な対応が可能になります。
Q: すべてのVMANX製品ファミリーに同一の認証が適用されますか?
A:いいえ。これは意図的なものです。各製品ファミリーは、それぞれの業界に適した品質管理システムのもとで製造されています。医療機器向けラインはISO 13485に基づき、その他の業界向けラインはそれぞれに適用される独自の品質管理システムに基づいています。これらの認証は、異なる製品ファミリー間で相互に通用するものではなく、VMANXは医療機器向けの認証を非医療機器向け製品に適用したり、その逆を行ったりすることはありません。
Q:医療用センサーの開発プログラムは、コンセプトから量産出荷まで、どのくらいの期間で進められますか?
A:VMANXでは、設計提案を2営業日、試作を3~5営業日、量産出荷を10営業日以内に実現できます。医療機器向けプログラムにおいては、金型製作の決定前に設計管理活動および材料の適合性確認を完了させるため、スピードは工程の省略ではなく、明確に定義されたプロセスによるものです。
OEM向けエンジニアリングサポート
VMANXは、要件定義および材料選定から設計検証、試作生産、量産移行に至るまで、医療機器OEM向けプログラムを一貫してサポートしています。当社の企業概要は「 当社について 」ページに掲載されており、「 医療 」ポートフォリオに含まれる全コンポーネントは、同一の基盤技術をもとに開発されています。 フレキシブルプリント回路 プラットフォーム。
まとめ
認証とは、監査者が立ち会っていないときに工場がどのように行動するかを記述したものであり、単なる肩書きではありません。金型製作前に仕様を凍結する設計管理、無断の材料置き換えを防止する資材管理、厳格に管理された製造環境、そして数年後にでも製品を遡及して再構築可能なトレーサビリティ――こうした要素こそが、医療機器メーカー(OEM)がISO 13485対応サプライヤーを指定する際に実際に購入しているものです。VMANX社は、その医療用センサーライン全体でこのシステムを適用し、ロット間での一貫した品質保証を実現しています。